克拉伯病是由于位于14p的GALC基因发生突变,引起半乳糖脑苷-β-半乳糖苷酶缺乏,为常染色体隐性遗传代谢性疾病。患儿多数在3~6个月时发病,首发症以不能安抚的哭吵、淡漠、呕吐或喂养困难为主,晚发者可生存至10岁左右,随着病情发展,临床症状体征多样,本病预后极差,婴儿型患者常于2岁前死亡。晚发者可生存至10岁左右。
临床上依据发病年龄可分为婴儿型、晚期婴儿型、晚发型、成年型。
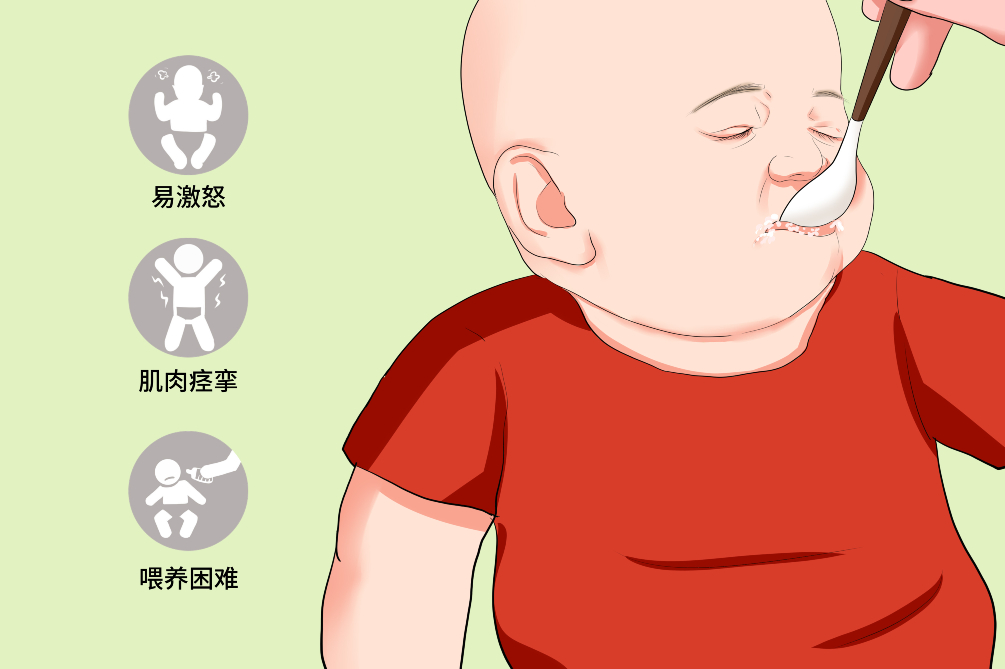
患儿出生时正常,于4~6个月开始发病,表现为易激惹、频繁啼哭、食欲差、肌张力减低、腱反射臧弱;症状逐渐发展后可出现抽搐、进行性智能臧退、发育迟缓;以后出现肌张力增高、强直阵孪、对视以及听、触觉等刺激反应过度,身体侧扭呈倒“U"字形,此时反射亢进、锥体束征阳性;晚期出现全身肌阵挛或惊厥发作。
多于6个月以后发病,除了婴儿型的临床表现外,视力障碍较突出,并可有斜视、视神经萎缩、皮质盲等。
多于少年期发病,开始时出现下肢运动困难和视力障碍,也可因发热或急性感染而促发。早期可出现足畸形与下肢痉挛性瘫痪,可不对称;以后逐渐发展到四肢瘫、延髓麻痹、构音困难、全身性肌阵挛和抽搐等。
多在15岁以后开始发病,以下肢活动困难、不对称的轻瘫和双侧锥体東病理征阳性为特点,可出现进行性小脑共济失调、震颤、视神经萎缩及延髓麻痹等。
克拉伯病为常染色体隐性遗传病,主要病因有遗传因素、基因异常,好发于双亲携带该致病基因的婴儿,无特殊诱发因素。
克拉伯病是由于14号常染色体上的相关基因突变引起,其突变造成的酶活力缺陷使半乳糖脑苷脂不能降解成神经酰胺和半乳糖。来自于父母双方携带的隐性基因,双方的异常基因都传给孩子后导致发病。
克拉伯病是由于溶酶体中的半乳糖脑苷脂酶缺乏所致。该酶的编码基因位于14q2l~q3l,因基因异常患儿体内缺乏半乳糖神经酰胺酶,导致半乳糖脂类物质在大脑中积聚,对神经元造成损害,同时机体清除半乳糖脂类时形成异常的球形细胞,导致脑蛋白质营养不良而发病。
克拉伯病目前尚未查到权威性的较全面的发病率统计学资料。此病十分罕见,据有关文献报道,本病发生率约为1/10万新生儿。多数在3个月内发病,10%在1岁后发病。
双亲携带该致病基因的婴幼儿,克拉伯病为遗传代谢性疾病,如父母双方皆有已知的克拉伯家族史,其婴幼儿常多发。
克拉伯病依据起病年龄分为婴儿型、晚期婴儿型、晚发型、成年型。婴儿型和晚期婴儿型主要以阵哭、淡漠、呕吐或喂养困难等症状为主,随着病情发展可出现癫痫发作、视力丧失等严重症状。晚发型、成年型除婴儿型症状外还可表现为运动及思维障碍、共济失调等。本病可出现智力发育迟缓、失明、失聪、肺部感染等并发症。
是克拉伯病早期最常见的首发症状,表现为患儿极易兴奋、受惊、哭闹不安,无诱因频繁哭叫。
喂养哺乳时,患儿常无故不愿意进食,且经常出现呕吐的情况。
患儿常出现全身阵发性肌肉痉挛,以四肢痉挛最常见。
大多病情严重患儿可出现癫痫发作,常表现为呼之不应、全身抽搐、呼吸暂停、紫绀、大小便失禁等,持续1~2分钟后可恢复正常。
患儿可出现进行性四肢瘫痪、肢体僵硬等现象,腱反射异常。
患儿可表现为智力低下,常无法学习说话、不能走路,难以完成其他日常活动,需要长期护理。
晚发型、成年型患者少见,多于少年期开始发病。
是晚发型患儿最早出现的临床症状,主要表现为肌肉无力、肢体僵硬,可进展为四肢瘫痪。
发病后患儿可出现认知能力和思维能力下降,可能在发病后2~5年内进一步发展为痴呆。
患儿表现为走路不稳,四肢肢体协调能力和活动性下降。
克拉伯病患儿经常出现不明原因的发热,发热常无规律性,可伴有神情淡漠。
是指在患儿生长发育过程中,发育里程碑出现明显延迟,表现为体重、身长、头围、胸围常低于其他正常儿童标准值。
随着病情进一步发展,可引起多重肺部感染,主要表现为咳嗽、咳脓臭痰、气喘、呼吸困难、发热等。
患儿主要表现为与同龄同性别儿童相比在某方面或多方面发育水平明显滞后,可出现不会说话、不会走路、神情淡漠等表现,通常滞后同龄儿4~6个月。
是本病较常见并发症,由疾病累及视神经或耳部神经所致,表现为渐进性的视力、听力障碍,最终可进展为目不能视,耳不能闻等。
当婴幼儿出现喂养困难、癫痫发作、运动及思维障碍、失明失聪、肺部感染的症状及时就诊儿科,行体格检查、实验室检查、影像学检查、脑电图、肌电图等明确诊断。克拉伯病注意与Farber病、婴儿型Gaucher病、神经鞘磷脂沉积病等其他婴儿常见遗传性神经系统疾病相鉴别。
在婴幼儿出现喂养困难、拒奶、淡漠、烦躁不安、不明原因哭闹的情况下需要在医生的指导下行进一步检查。
出现四肢肌肉痉挛、四肢无力、姿势异常、眼球异常运动时及时就医。
出现呼吸困难、面色青紫、不明原因发热的情况应立即就医。
优先考虑去儿科就诊。
出现肌肉痉挛、四肢无力僵硬、癫痫发作、姿势异常、运动不协调症状去神经内科就诊。
出现呼吸困难、高热、紫绀或其他危及生命的情况时急诊科就诊。
因为什么来就诊的?
目前都有什么症状?(如呕吐、咳嗽、流鼻涕、哭闹不止、呼吸困难)
出现这些症状多久了,有什么诱因吗?
孩子出生时有什么异常情况吗,是顺产还是难产?
既往有无其他疾病,家族中有人有相似的情况吗?
医生主要是通过神经系统检查对疾病进行诊断,本病患儿可出现肌张力降低、肌阵挛、腱反射亢进等。
是诊断本病的金标准,医生抽取患儿外周血做样本,进行实验室酶活性测定,当外周血的白细胞或皮肤成纤维细胞中葡萄糖脑苷脂酶的活性降低到30%以下时,即可确诊。
医生对患儿进行腰椎穿刺抽出脑脊液,然后将抽出的脑脊液送去实验室化验,一般克拉伯病患者脑脊液蛋白常升高,但蛋白含量与疾病严重程度关系不大。
优于酶学诊断,而且标本稳定。医生抽取患儿外周血做样本,然后在体外用DNA分子探针注入人体体细胞内,观察该致病基因是否能与体细胞中的某段基因碱基互补配对,若能则患病,不能则没有患病。
通过脑部MRI检查可显示患儿神经系统脱髓鞘改变,可见双侧内囊和基地核对称性密度增高,对明确诊断有很大帮助。
通过脑电图检查见呈非特异性慢波或局灶性慢波,可辅助本病诊断。
肌电图检查表现为去神经支配和运动感觉神经传导速度减慢,对诊断此病有辅助意义。
患者为婴幼儿、家族中有类似发作史、患儿出现阵哭、淡漠、呕吐或喂养困难等症状、癫痫发作、视力丧失、失聪、运动及思维障碍的症状及体征。
脑脊液中蛋白质含量异常增高,当外周血的白细胞或皮肤成纤维细胞中葡萄糖脑苷脂酶的活性降低到30%以下时或基因诊断阳性,即可确诊。
神经传导速率降低;脑部磁共振扫描可见脑室周围和顶枕叶部有脱髓鞘病变。
综上所述,医生根据患者病史、症状、体征及实验室检查和影像学检查结果可以对本病作出诊断。
即神经酰胺沉积病,临床表现为生后不久即起病,呼吸困难,小关节疼痛、肿胀,关节周围皮下组织有脂质肉芽肿样结节。结节也可见于面部、脊柱、喉头等处。患儿肌张力低下,腱反射消失,吞咽困难,严重营养不良。智力发育障碍进行性恶化。脑脊液蛋白质有时增多。确诊靠酶测定,表现为皮肤成纤维细胞的神经酰胺酶活性缺乏。可根据症状、体征及酶测定与克拉伯病鉴别。
是家族性糖脂代谢性疾病,同时也是罕见的常染色体隐性遗传病。本病的常见症状为生长发育落后、肝脾肿大、意识障碍、惊厥等。可根据肝大、脾大或有中枢神经系统症状、骨髓检查见有典型戈谢细胞、血清酸性磷酸酶增高可作出初步诊断,与克拉伯病鉴别。
为常染色体隐性遗传,以犹太人发病较多,临床表现有肝、脾肿大,神经系统症状,聋、盲及智力低下。视网膜黄斑部有磷脂沉积者亦可见樱红斑。实验室检查可见外周围血淋巴细胞和单核细胞浆有空泡、骨髓可找到泡沫细胞,胸片检查肺部呈粟粒样或网状浸润。有条件可作神经鞘磷脂酶活性测定,鞘神经鞘磷脂排泄量、肝、脾或淋巴结活检证实该病,与克拉伯病相鉴别。
克拉伯病目前无完全治愈的治疗方法,临床上常予药物治疗对症处理,延长患儿存活期。手术治疗以骨髓移植为主,但骨髓移植仍在动物实验阶段,有可能使病情缓解,有局限性。
可使用骨骼肌松弛药作为缓解克拉伯病引起的肌肉痉挛的对症治疗。
发现的毒性最强的一种生物毒素,适用于治疗面部痉挛和其他肌肉运动紊乱症,用它来麻痹肌肉神经,以此达到停止肌肉痉挛的目的。孕妇、哺乳期妇女,重症肌无力症、多发性硬化症、上睑下垂、严重营养不良、有心、肝、肾等内脏疾病或过敏体质者禁用。
适用于多发性硬化症所引起的严重但可逆的肌肉痉挛。其他可能适用于因感染,退行性病变,外伤或肿瘤引起的脊髓痉挛状态。已知对巴氯芬或其他任何的辅料过敏者禁用,精神神经系统失调、肾功能不全患者慎用。
即骨髓移植或脐带血移植,是指正常供体或自体的造血干细胞经过移植输出给患者的一个过程。输注之前患者要进行全身的放疗,化疗和免疫抑制的一个预处理之后来进行输注,输注正常细胞之后,可以使之重建正常的造血和免疫功能。目前只适用于晚发型患者出现症状之前的治疗,对于已经出现症状的早发型的患者没有效果。
对于四肢肌张力下降、丧失运动能力的患儿,可佩戴矫形器、运动练习等物理治疗缓解肌肉痉挛、疼痛,预防严重畸形。
如果患儿不能进食,需要住院进行输液以补充足够的营养和体液。
婴儿型克拉伯病患者多在发病几个月内死于继发感染;晚期婴儿型克拉伯病患者发病2年内死亡;晚发型和成人型克拉伯病患者病程较长,存活时间也较长,个别成年型克拉伯病患者甚至可以活到老年。会留有智能发育迟缓、失明及失聪的后遗症。克拉伯病患者治疗期间需要定期复查。
克拉伯病目前仍无可完全治愈的治疗方法,故一般不能治愈。
婴儿型克拉伯病患者多在发病几个月内死于继发感染;晚期婴儿型克拉伯病患者发病2年内死亡;晚发型和成人型克拉伯病患者病程较长,存活时间也较长。
晚发型患儿多可出现生长发育迟缓,说话、走路晚等智能发育迟缓的后遗症,疾病后期,患者可能丧失自理能力,寿命常常较短。
晚发型患儿由于病情进一步发展,病变可累及视神经及耳部神经,可出现失明及失聪,且逐渐造成神经系统全面损害,最终导致死亡。
克拉伯病患儿预后差,生存期短,目前无治愈方法,治疗期间需要按医生医嘱复诊,复查血液学检查及影像学检查,检测患儿病情发展及治疗效果,复诊时携带相关资料及病历。
克拉伯病患者宜吃高蛋白、半流质食物、各种新鲜水果、蔬菜,忌吃辛辣、刺激的食物。
哺乳母亲可增加高蛋白饮食,如鸡蛋、牛奶、鱼、大豆等,富于蛋白质、叶酸、维生素B2、维生素B12等维生素。
如西红柿、黄瓜、苹果、葡萄、梨、橙子等富含维生素的食物。
如辣椒、酱油、槟榔、汽水等,可加重本病病情。
克拉伯病患儿的护理需要注意观察一般生命体征、生长发育情况、保持环境卫生清洁。应积极配合治疗,遵医嘱做好相应的护理调整。患儿家属应通过观察患儿的意识状态及生长发育情况进行病情监测,家属应注意对患儿关怀和密切照看护理。
患儿家属需严格遵照医嘱用药,不可随意自行加减用量。且用药治疗期间需严密观察患儿神态及生命体征,注意药物的不良反应,如出现药物不良反应需及时停药并及时就医。
如患儿需长期卧床,家属应尽量保证患儿的必需物品在床的周围,最好是患者可以拿到的地方,家属需注意患儿的生命体征及神态意识,保持环境的卫生,定期更换被褥,帮助患者翻身,以免产生褥疮,尽量避免呛食,鼓励患儿适当运动,可在医生指导下做康复训练。
克拉伯病患者及家属通过观察患儿的反应、意识状态及生长发育情况进行病情监测,患者治疗期间需要按医生医嘱复查体格检查、血液学检查及影像学监测治疗情况及病情变化。
由于克拉伯病预后较差,死亡率高,且患儿一般生存期限较短,患儿家属可能会有一定的心理压力,此时患儿家属应尽量调节自己的心情,保持心态平和,避免不良情绪的刺激,以和蔼的态度对孩子关怀照顾,积极配合医生治疗。
克拉伯病的患儿预后较差,治疗后注意严密观察患儿病情发展,如出现呼吸困难、皮肤青紫、严重精神恶化的情况,需要及时就医,勿延误治疗,尽量延长患儿生命。
克拉伯病是遗传病,本病的预防主要是母亲怀孕期间的产前检查、产前诊断及孕期注意增加营养。遗传咨询及产前诊断是克拉伯病的早期筛查方式。
对于有家族史的父母,有妊娠计划者需行遗传咨询,正常怀孕后建议行产前诊断,如羊水穿刺及脐血穿刺检查胎儿基因有无异常。
遗传代谢性疾病治疗困难,疗效不满意,预防显得更为重要。
建议婚前及有妊娠计划时双方需至有关部门如生殖中心、优生优育门诊行遗传咨询、携带者基因检测,预防不良妊娠。
建议有高危因素的妊娠妇女孕期行羊水穿刺或脐血穿刺进行产前诊断,如产前诊断异常可至优生优育门诊咨询,考虑选择性人工流产,防止患儿出生。
[1]桂永浩,薛辛东.儿科学[M].八年制第三版.人民卫生出版社,2015:851-853.
[2]王卫平,孙锟,常立文.儿科学.第9版[M].北京.人民卫生出版社,2018:833-844.
[3]倪鑫,王天有,沈颖.诸福棠实用儿科学[M].第9版.人民卫生出版社,2019:2147-2152.
[4]周冬.神经病学.第三版[M].高等教育出版社,2017:939-956.
[5]葛均波,徐永建,王辰.内科学.第九版[M].北京.人民卫生出版社,2018:1071-1076.
[6]吕传真.神经病学[M].上海科学技术出版社,2003.215-216.